ISO 17664 – Aufbereitung von Medizinprodukten
Die EN ISO 17664-1:2021 trägt den Titel „Aufbereitung von Produkten für die Gesundheitsfürsorge – Vom Medizinprodukt-Hersteller bereitzustellende Informationen für die Aufbereitung von Medizinprodukten“.

Der Bereich „Regulatory Affairs“ umfasst über 200 Aufgaben, die bei der Entwicklung und Zulassung von Medizinprodukten zu erledigen sind.
Sie finden hier eine Übersicht über die wichtigsten Inhalte, damit Sie Ihr Produkt schnell zulassen können.
Inhalt
Sie finden auf dieser Seite Fachartikel zu diesen Themen:
Regulatory Affairs umfasst die Prozesse und Aktivitäten, die sicherstellen, dass Medizinprodukte die regulatorischen Anforderungen der Länder erfüllen, in denen sie verkauft werden sollen. Dazu gehören die
Zu den Aufgaben des Bereichs Regulatory Affairs gehört auch die Überwachung von Änderungen der Vorschriften und Normen und die Kommunikation dieser Änderungen mit den Interessengruppen innerhalb des Unternehmens, um eine kontinuierliche Einhaltung zu gewährleisten.
Damit spielt Regulatory Affairs eine entscheidende Rolle, wenn es darum geht, sicherzustellen, dass Medizinprodukte sicher und wirksam sind und den gesetzlichen Anforderungen entsprechen.
Beachten Sie auch den Fachartikel zu den Aufgaben, Kompetenzen und Verdienstmöglichkeiten von Regulatory Affairs Managern. Dazu zählt die Aufgabe, eine regulatorische Strategie zu erstellen.
| Gesetze | Medizinproduktegesetz (nicht mehr gültig) Medizinprodukte-Durchführungsgesetz MPDG |
| Nationale Verordnungen | Medizinprodukte-Betreiberverordnung MPBetreibV
Medizinprodukte-Anwendermelde- und Informationsverordnung MPAMIV |
| siehe Abschnitt 3.a) |
| Zulassung von Medizinprodukten (Übersicht) Beachten Sie auch die Präsentation, die den Weg zum CE-Zeichen beschreibt sowie die Artikel „in 7 Schritten zum Medizinprodukt“ sowie „Zulassung von IVD“.
Wichtig in diesem Kontext ist das Verständnis des Begriffs Inverkehrbringung. |
| Konformitätsbewertungsverfahren (Konformität mit gesetzlichen Anforderungen bewerten) |
| Zulassung in China |
| Zulassung China FDA / NMPA |
| Zulassung in Brasilien |
| Zulassung in Japan |
| Zulassung Saudi Arabien (SFDA) |
| Zulassung Südkorea |
Finden Sie weitere Informationen zur internationalen Zulassung.
| Qualifizierung als Medizinprodukt (Medizinprodukt ja/nein). Dazu zählen auch die Abgrenzung zwischen Arzneimittel und Medizinprodukten sowie der Sonderfalls der stofflichen Medizinprodukte (in Abgrenzung zu Arzneimitteln) und der Sonderfall der Kombinationsprodukte |
| Klassifizierung gemäß MDR Klasse I, IIa, IIb, III bzw. Klassifizierung von IVD gemäß IVDR Klasse A, B, C und D
Anforderungen an Medizinprodukte der Klasse IIa |
| Qualifizierung und Klassifizierung von Software als Medizinprodukt |
| Klassifizierung von Produkten als Zubehör und als Handelsware |
| Technische Dokumentation (Übersicht) |
| Zweckbestimmung (das Basis-Dokument) |
| Gebrauchsanweisung |
| Klinische Bewertung von Medizinprodukten nach MEDDEV 2.7/1 rev. 4 |
| Risikomanagementakte: Risikopolitik, Risikomanagementplan, Risikoanalyse, Risikomanagementbericht |
| Gebrauchstauglichkeitsakte / Usability-Akte |
| Software-Akte z.B. Software Requirements Specification, Software-Architektur, Software-Tests, Software-Freigabe Beachten Sie auch die Besonderheiten bei medizinischen Apps (Mobile Medical Apps). |
| Verifizierung und Validierung von Medizinprodukten |
| Unique Device Identification |
| Labeling und ISO 15223-1 |
Das Qualitätsmanagement zählt üblicherweise nicht zur Verantwortung von Regulatory Affairs. Dennoch listen wir Ihnen einige wichtige Artikel.
| Schritte zum zertifizierten QM-System |
| Audits (insbesondere von Qualitätsmanagementsystemen) |
| Systeme für die Post-Market Surveillance und den PMCF (Post-Market Clinical Follow-up) und die Vigilanz |
Sie finden hier Fachartikel zu mehreren regulatorischen Rollen;
| BfArM: Bundesamt für Arzneimittel und Medizinprodukte |
| DIMDI (Deutsches Institut für medizinische Informatik; wurde inzwischen in das BfArM integriert) |
| DAkkS, die deutsche Akkreditierungsstelle |
| Länderbehörden: Regierungspräsidien, Gewerbeaufsichtsämter, Regierungen |
| Benannte Stellen |
| NBOG: Notified Body Operations Group |
| MDCG: Medical Device Coordination Group |
| IMDRF: International Medical Device Regulators Forum |
Die Aufgaben von Regulatory Affairs umfassen auch das Finden und Beseitigen von Abweichungen und Nicht-Konformitäten. Die (notfallmäßige) Beseitigung nennt sich Remediation.
Beachten Sie die Vor- und Nachteile von Regulatory Information Management Systemen (RIMS) und deren Rolle bei der digitalen Transformation der Hersteller.
Ein Teil der Aufgaben von Regulatory Affairs ist die Regulatory Intelligence.
Benötigen Sie Unterstützung?
Haben Sie noch Fragen, beispielsweise zur Zulassung Ihrer Produkte? Dann nutzen Sie das kostenfreie Micro-Consulting.
Falls Sie Unterstützung dabei wünschen, Ihre Medizinprodukte gesetzeskonform zu entwickeln und „zuzulassen“, dann nehmen Sie gleich Kontakt auf. Das Team das Johner Instituts hilft gerne!
Die EN ISO 17664-1:2021 trägt den Titel „Aufbereitung von Produkten für die Gesundheitsfürsorge – Vom Medizinprodukt-Hersteller bereitzustellende Informationen für die Aufbereitung von Medizinprodukten“.
Sowohl die MDR als auch die IVDR messen den Common Specifications ein deutlich höheres Gewicht bei. Die Common Specification übersetzt man im Deutschen als „gemeinsame Spezifikationen“, manchmal auch als „gemeinsame technische Spezifikationen“.
Sonderzulassungen sind ein Konzept der MDR (Artikel 59). Damit will der Gesetzgeber eine Möglichkeit schaffen, um in Not- bzw. Ausnahmefällen Medizinprodukte auch ohne vollständiges bzw. erfolgreiches Konformitätsbewertungsverfahren in den Markt zu bringen. Sonderzulassungen sollten nicht mit Sonderfreigaben und Ausnahmegenehmigungen nach Artikel 97 verwechselt werden.
DetailsDie Anforderungen an die Datensicherheit und den Datenschutz von DiGA (Digitalen Gesundheitsanwendungen) gehen weit über den Fragenkatalog der DiGAV hinaus. Unzählige weitere Vorschriften machen es den Herstellern (nicht nur) digitaler Gesundheitsanwendungen immer schwerer, den Überblick im regulatorischen Dschungel zu bewahren. Dabei sollten Hersteller möglichst keine Anforderungen übersehen. Andernfalls drohen Probleme bei der Zulassung ihrer Produkte.…
Details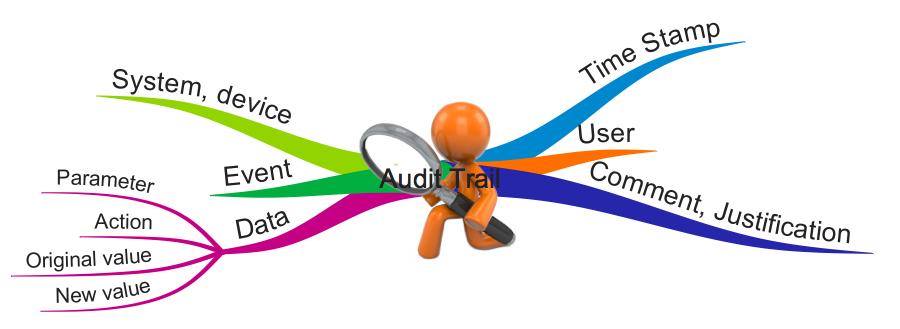
Viele Hersteller erstellen mit ihren Produkten sogenannte Audit-Trails, auch Audit-Logs genannt. Teilweise sind die Hersteller dazu verpflichtet, teilweise schränken Gesetze diese Audit-Trails ein. Dieser Artikel fasst zusammen, worauf insbesondere Medizinproduktehersteller achten sollten, wenn sie mit Audit-Trails arbeiten. Anmerkung: Dieser Artikel verwendet die Begriffe „Audit-Trail“ und „Audit-Log“ synonym.
Details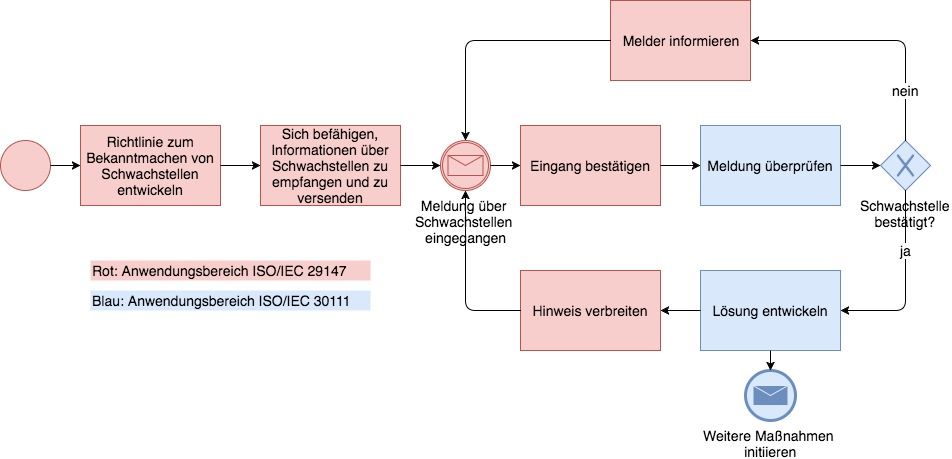
ISO 29147 – noch nie gehört? Dabei ist diese Norm gerade für Hersteller von Medizinprodukten sehr hilfreich: Sie sollten sich die ISO 29147 zunutze machen, auch um regulatorische Anforderungen zu erfüllen. Welche Anforderungen das sind und wie Sie die ISO 29147 dabei einbeziehen können, lesen Sie in diesem Beitrag.
DetailsDer Health Insurance Portability and Accountability Act (HIPAA) ist ein US-amerikanisches Gesetz, das Anforderungen an den Umgang mit geschützten Gesundheitsdaten stellt. Institutionen, die in den USA diese Daten erheben oder verarbeiten, sowie deren Unterauftraggeber müssen den HIPAA befolgen, um Sanktionen zu vermeiden. Besonders für europäische Firmen ist der HIPAA ein nur schwer verständliches und kaum…
DetailsWie gefährdet die IT-Sicherheit im Gesundheitswesen ist, wissen wir nicht erst seit Februar 2016: Damals wurden die IT-Infrastrukturen vieler Kliniken durch einen einfachen Virenangriff stillgelegt. Daher achten die Behörden strenger darauf, dass nicht nur Kliniken, sondern auch Hersteller die IT-Sicherheit ihrer (Medizin-)Produkte gewährleisten. In diesem Artikel erhalten Sie einen Überblick darüber, was die IT-Sicherheit im…
DetailsSeit dem 09. Juni 2021 gilt das Gesetz zur digitalen Modernisierung von Versorgung und Pflege. Es trägt auch den Titel „Digitale-Versorgung-und-Pflege-Modernisierungs-Gesetz“, kurz DVPMG. Dieses Gesetz ändert zahlreiche andere Gesetze und Verordnungen, z. B. das SGB V und die DiGAV. Dabei geht das DVPMG weit über die Einführung von digitalen Pflegeanwendungen hinaus.
MDR und IVDR fordern von den Medizinprodukteherstellern entweder einen Post-market Surveillance Report („Bericht über die Überwachung nach dem Inverkehrbringen“) oder einen Periodic Safety Update Report („Regelmäßig aktualisierter Bericht über die Sicherheit“). Den Periodic Safety Update Report kürzt man meist als „PSUR“ ab, den Post-market Surveillance Report als „PMS-Report“.
DetailsSie sehen gerade einen Platzhalterinhalt von Hubspot Embedded Content. Um auf den eigentlichen Inhalt zuzugreifen, klicken Sie auf die Schaltfläche unten. Bitte beachten Sie, dass dabei Daten an Drittanbieter weitergegeben werden.
Mehr InformationenSie sehen gerade einen Platzhalterinhalt von HubSpot. Um auf den eigentlichen Inhalt zuzugreifen, klicken Sie auf die Schaltfläche unten. Bitte beachten Sie, dass dabei Daten an Drittanbieter weitergegeben werden.
Mehr InformationenSie sehen gerade einen Platzhalterinhalt von Hubspot Meetings. Um auf den eigentlichen Inhalt zuzugreifen, klicken Sie auf die Schaltfläche unten. Bitte beachten Sie, dass dabei Daten an Drittanbieter weitergegeben werden.
Mehr InformationenSie sehen gerade einen Platzhalterinhalt von reCAPTCHA. Um auf den eigentlichen Inhalt zuzugreifen, klicken Sie auf die Schaltfläche unten. Bitte beachten Sie, dass dabei Daten an Drittanbieter weitergegeben werden.
Mehr Informationen